

Pandemia de coronavirus
Cómo es la aprobación de "uso de emergencia" de las vacunas
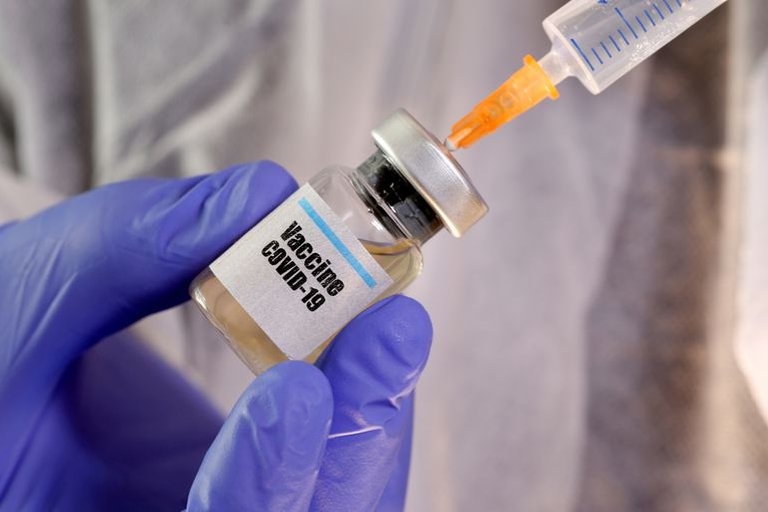

La aprobación de uso de emergencia de la vacuna de Pfizer-BioNTech en el Reino Unido es la primera que se realiza luego de que varios desarrolladores comunicaran resultados preliminares de eficacia en fase 3 de los ensayos clínicos y es pionera en los países occidentales.
En su sitio web, la FDA explica que la autorización de uso de emergencia (EUA, por su siglas en inglés) permite “el uso de productos médicos no aprobados (o usos no aprobados de productos médicos aprobados) para diagnosticar, tratar o prevenir enfermedades graves o potencialmente mortales causadas por agentes amenazantes en respuesta a una declaración de emergencia de salud pública para la cual no existen alternativas adecuadas, aprobadas y disponibles”.
Para emitir una EUA, la FDA debe determinar, entre otras cosas, que los beneficios conocidos y potenciales de un producto superan sus riesgos conocidos y potenciales. “Al examinar las solicitudes de EUA, la agencia evalúa pronta y cuidadosamente la totalidad de las pruebas científicas disponibles respecto a la seguridad y eficacia del producto”, detalló Stephen Hahn, comisionado de la FDA en un comunicado de prensa referido al compromiso de transparencia para evaluar las vacunas contra el coronavirus.
“Conforme al proceso de EUA, en situaciones de emergencia en las que no hay alternativas adecuadas, aprobadas y disponibles, la FDA tiene el poder para autorizar el uso de productos médicos en condiciones específicas antes de que se disponga de todas las pruebas que serían necesarias para la completa aprobación de la FDA”, explica el comunicado.
La guía “Desarrollo y licencias de las vacunas para prevenir la COVID-19” publicada por la FDA recomienda que los datos de los estudios de fase III para respaldar una autorización de uso de emergencia (que puede resultar de un análisis intermedio especificado por el protocolo) incluya una duración mediana de seguimiento de los voluntarios de al menos 2 meses después de la finalización del régimen de vacunación completo. Y que la eficacia demostrada sea de al menos el 50%.
“Tener una aprobación final de una vacuna se consigue después de una observación de por lo menos un año, donde pueda demostrarse que la cantidad de individuos que han contraído la COVID-19 confirmado por PCR es inferior comparada con los pacientes que han recibido placebo”, explicó a RedDES Pedro Cahn, director científico de la Fundación Huésped e integrante del Comité de Expertos que asesoran al presidente de la Nación, Alberto Fernández.
“Como estamos en medio de una pandemia, tenemos que tener algunos marcadores más precoces. Entonces se hacen análisis intermedios, en los cuales se mira si la multiplicación de niveles de anticuerpos en los voluntarios que recibieron la vacuna es por lo menos 4 veces mayor que en los que no la recibieron. Si es así, se puede aprobar su uso de emergencia, como está planificando hacer Estados Unidos con la vacuna de los laboratorios Moderna y Pfizer”, sostuvo.
En Argentina
En el caso de la Argentina, la Administración Nacional de Medicamentos y Tecnología Médica (ANMAT) debe autorizar una nueva vacuna de acuerdo a normas nacionales.
Por lo general, se siguen los lineamientos generales de aprobación de un medicamento que implican, por un lado, la evaluación de la información (resultados de ensayos preclínicos y clínicos, pruebas de estabilidad, esterilidad, etcétera) para el registro del producto y, por el otro, una inspección al establecimiento productor, distribuidor o importador para habilitarlo y verificar las condiciones de producción y control de calidad.
“Para el caso de emergencias o cuando las condiciones sanitarias hagan necesaria la disponibilidad de vacunas en desarrollo o de reducida disponibilidad de datos de seguridad y eficacia, las mismas podrán ser autorizadas conforme al procedimiento específico establecido por esta administración a fin de evaluar las condiciones de riesgo/beneficio para la disponibilidad de esa vacuna en el marco de la estrategia que fije nuestro país”, detalla la ANMAT.
El artículo 9 de la Ley de Vacunas Destinadas a Generar Inmunidad Adquirida contra la COVID-19, promulgada el 6 de noviembre último, sostiene: “En el marco de la Emergencia Sanitaria establecida por la Ley 27.541 y ampliada por el Decreto 260/20, su modificatorio y normativa complementaria, en virtud de la pandemia declarada por la OMS con relación a la COVID-19, autorízase, por la excepcionalidad del contexto pandémico, a los organismos competentes a realizar la aprobación de emergencia de las vacunas objeto de esta ley, con el debido respaldo de la evidencia científica y bioética que permita comprobar su seguridad y eficacia”.
“No hace falta esperar a que un ensayo de fase III sea publicado en una revista científica para que la vacuna sea evaluada. Los laboratorios pueden ir brindando información a las entidades regulatorias mucho antes”, explicó Carla Vizzotti, secretaria de Acceso a la Salud de la Nación en una videoconferencia con integrantes de la Red Argentina de Periodismo Científico (RADPC).
Y agregó: “En la Argentina tenemos programados todos los procedimientos regulatorios necesarios para la aprobación, adquisición y distribución de la vacuna. No se está saltando ningún paso de evaluación para el registro. Los parámetros de las entidades regulatorias respecto a cualquier vacuna se definen en cada país. Y eso no va a cambiar respecto a esta vacuna contra la COVID-19”.